

تالاسمی آلفا یک اختلال ژنتیکی خون است که با کاهش یا فقدان تولید زنجیرههای آلفا-گلوبین مشخص میشود. جالب است بدانید که این بیماری در برخی مناطق جهان، مانند جنوب شرق آسیا، به عنوان یک مزیت تکاملی عمل کرده است، زیرا افراد مبتلا به فرم خفیف آن در برابر مالاریا مقاومتر هستند. تالاسمی آلفا یکی از شایعترین اختلالات ژنتیکی در جهان است و تخمین زده میشود که حدود ۵% جمعیت جهان حامل ژن آن باشند.
بیماری تالاسمی آلفا چیست؟
تالاسمی آلفا یک اختلال خونی ارثی است که با کاهش یا عدم تولید زنجیره های آلفا گلوبین، که اجزای ضروری هموگلوبین، پروتئین مسئول حمل اکسیژن در گلبول های قرمز است، مشخص می شود. این وضعیت ژنتیکی ناشی از جهش در یک یا چند ژن از چهار ژن آلفا گلوبین است. وضعیت بیماری تالاسمی آلفا بسته به تعداد ژن های آسیب دیده متفاوت است، از کم خونی خفیف تا شرایط شدید و تهدید کننده زندگی.
انواع تالاسمی آلفا
تالاسمی آلفا بر اساس تعداد ژن های آلفاگلوبین درگیر به چند نوع تقسیم می شود و شدت بیماری نیز به همین موضوع بستگی دارد. هر فرد معمولاً چهار ژن آلفاگلوبین دارد و هرچه تعداد ژن های معیوب یا حذف شده بیشتر باشد، علائم شدیدتر خواهند بود. بعضی افراد فقط ناقل بیماری هستند و علامت مشخصی ندارند، در حالی که در موارد شدید کم خونی قابل توجه ایجاد می شود. مهمترین انواع تالاسمی آلفا شامل موارد زیر هستند:
ناقل خاموش تالاسمی آلفا
در ناقل خاموش تالاسمی آلفا معمولاً فقط یک ژن آلفاگلوبین دچار حذف یا اختلال است. بیشتر افراد در این حالت هیچ علامت مشخصی ندارند و ممکن است آزمایش خون نیز تغییر زیادی نشان ندهد. این افراد معمولاً نیاز به درمان خاصی ندارند، اما می توانند ژن معیوب را به فرزندان خود منتقل کنند. تشخیص این حالت بیشتر در بررسی های خانوادگی یا آزمایش های ژنتیک انجام می شود.
تالاسمی آلفا مینور
در تالاسمی آلفا مینور معمولاً دو ژن آلفاگلوبین درگیر هستند و فرد ممکن است دچار کم خونی خفیف و گلبول های قرمز کوچک تر از حد طبیعی شود. بیشتر بیماران علائم شدید ندارند و زندگی عادی دارند. این وضعیت ممکن است در آزمایش خون با فقر آهن اشتباه گرفته شود، بنابراین بررسی دقیق اهمیت دارد. افراد مبتلا به نوع مینور معمولاً به درمان خاصی نیاز ندارند مگر اینکه مشکل دیگری نیز وجود داشته باشد.
بیشتر بخوانید: تالاسمی مینور چیست؟
بیماری هموگلوبین H
بیماری هموگلوبین H زمانی ایجاد میشود که سه ژن آلفاگلوبین دچار اختلال باشند. این وضعیت میتواند باعث کم خونی متوسط تا شدید، ضعف، رنگ پریدگی، زردی و بزرگ شدن طحال شود. شدت علائم در افراد مختلف متفاوت است و ممکن است هنگام عفونت، تب یا استرس جسمی بیشتر شود. بعضی بیماران به پیگیری منظم و در شرایط خاص به تزریق خون نیاز پیدا می کنند.
هیدروپس فتالیس
هیدروپس فتالیس شدیدترین نوع تالاسمی آلفا است و معمولاً زمانی رخ میدهد که هر چهار ژن آلفاگلوبین درگیر باشند. در این حالت جنین دچار کم خونی بسیار شدید میشود و ممکن است تجمع مایع در بافت ها و اندام های مختلف ایجاد شود. این وضعیت زندگی جنین را تهدید می کند و نیازمند مراقبت تخصصی در دوران بارداری است. تشخیص پیش از تولد در خانواده های پرخطر اهمیت زیادی دارد.
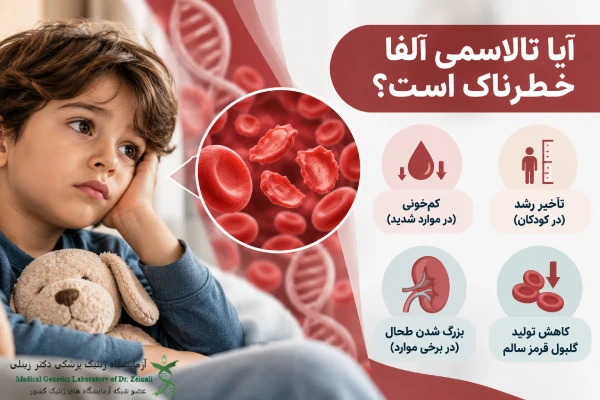
آیا تالاسمی آلفا خطرناک است؟
میزان خطر این بیماری به شدت آن بستگی دارد. شدت تالاسمی آلفا به تعداد ژنهای معیوب وابسته است:
- حامل خاموش (یک ژن معیوب): معمولاً بدون علامت و خطرناک نیست.
- حامل آلفا تالاسمی (دو ژن معیوب): معمولاً علائم خفیف دارد و خطر جدی ندارد.
- بیماری هموگلوبین H (سه ژن معیوب): میتواند علائم متوسط تا شدید داشته باشد و نیاز به درمان دارد.
- هیدروپس فتالیس (چهار ژن معیوب): شدیدترین شکل بیماری است که معمولاً منجر به مرگ جنین یا نوزاد میشود.
نکته جالب دیگر این است که برخلاف بسیاری از بیماریهای ژنتیکی که فقط یک ژن را درگیر میکنند، این نوع از تالاسمی میتواند ناشی از تغییرات در یک تا چهار ژن باشد، که این امر منجر به طیف گستردهای از شدت بیماری میشود. همچنین، در موارد نادر، برخی افراد با سه ژن معیوب (بیماری هموگلوبین H) میتوانند عمر طبیعی داشته باشند، در حالی که نوزادان با چهار ژن معیوب معمولاً قبل یا کمی پس از تولد فوت میکنند، که نشاندهنده اهمیت حیاتی این ژنها در تکامل انسان است.
دلایل ابتلا به تالاسمی آلفا
در ادامه برخی عوامل اصلی ابتلا به این بیماری ذکر شده اند.
- جهش ژنی: آلفا تالاسمی ناشی از جهش در ژن های HBA1 و HBA2 است که مسئول تولید پروتئین آلفا گلوبین هستند.
- اختلال ارثی: این اختلال از والدین در الگوی اتوزوم مغلوب به فرزندان منتقل می شود.
- تعداد ژن های آسیب دیده: انسان ها به طور معمول دارای چهار ژن آلفاگلوبین هستند (دو ژن در هر کروموزوم ۱۶). شدت تالاسمی آلفا بستگی به این دارد که چه تعداد از این ژن ها جهش یافته یا از بین رفته اند:
- یک ژن تحت تأثیر: ناقل خاموش، معمولاً بدون علامت
- دو ژن تحت تأثیر: صفت آلفا تالاسمی
- سه ژن تحت تأثیر: بیماری هموگلوبین H
- هر چهار ژن تحت تأثیر: آلفا تالاسمی ماژور (معمولاً قبل یا کمی بعد از تولد کشنده)
- حذف در مقابل جهش: بیشتر موارد این بیماری به دلیل حذف یک یا چند ژن آلفاگلوبین به جای جهش نقطه ای در ژن ها ایجاد می شود.
- پیشینه قومی: این بیماری در افراد آسیای جنوب شرقی، خاورمیانه، چینی و مدیترانه ای بیشتر شایع است، اگرچه در هر جمعیتی ممکن است رخ دهد.
- خویشاوندی: در برخی از جوامع که ازدواج بین اقوام نزدیک رایج است، خطر ابتلا به این بیماری می تواند بیشتر باشد.
مهم ترین نشانه های تالاسمی آلفا
مهمترین علائم، بسته به شدت بیماری متفاوت است که با تعداد ژنهای آلفاگلوبین مبتلا مشخص میشود. در اینجا علائم اصلی وجود دارد که باید از آنها آگاه باشید:
- کم خونی: این علامت اولیه است که با:
- خستگی و ضعف
- پوست رنگپریده
- تنگی نفس
- سرگیجه
- زردی: زرد شدن پوست و چشم ها به دلیل افزایش تجزیه گلبول های قرمز خون.
- طحال بزرگ شده (سپلنومگالی): طحال ممکن است بزرگ شود زیرا برای فیلتر کردن گلبول های قرمز آسیب دیده سخت تر کار می کند.
- تأخیر در رشد: در موارد شدیدتر، کودکان ممکن است رشد کندتر و تاخیر در بلوغ را تجربه کنند.
- بدشکلی استخوان: به ویژه در صورت و جمجمه، به دلیل فعالیت بیش از حد مغز استخوان.
- مشکلات قلبی: از جمله ضربان قلب نامنظم یا سوفل قلب.
- افزایش حساسیت به عفونت: به دلیل تاثیر بر سیستم ایمنی.
بیشتر بخوانید: تالاسمی بتا چیست؟
در موارد شدید (آلفا تالاسمی ماژور)
- Hydrops fetalis: تورم شدید جنین که اغلب منجر به مرده زایی یا مرگ در مدت کوتاهی پس از تولد می شود.
- کم خونی شدید که نیاز به تزریق خون منظم دارد
- سنگ کیسه صفرا
- بزرگ شدن کبد
- ادرار تیره
توجه به این نکته مهم است که ناقلین خاموش و آنهایی که دارای صفت تالاسمی آلفا هستند، اغلب هیچ علامتی ندارند یا کم خونی بسیار خفیف دارند. شدیدترین علائم معمولاً با بیماری هموگلوبین H و آلفا تالاسمی ماژور مرتبط است. معاینات پزشکی منظم برای مدیریت صحیح این بیماری بسیار مهم است.
عوارض بیماری تالاسمی آلفا
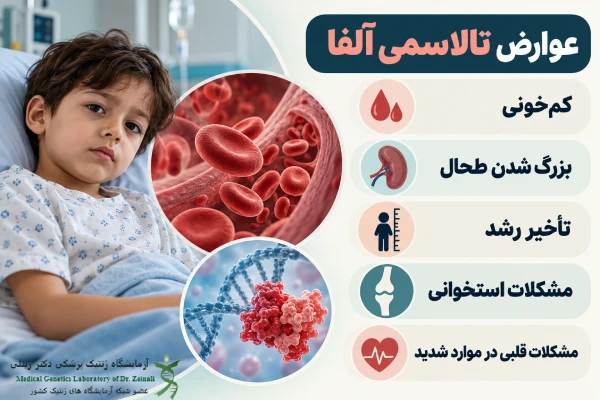
تالاسمی آلفا می تواند منجر به عوارض مختلفی به خصوص در اشکال شدیدتر شود. شدت عوارض به طور کلی با تعداد ژن های آلفا گلوبین آسیب دیده مرتبط است. در اینجا عوارض اصلی وجود دارد:
🟢 کم خونی مزمن: این می تواند منجر به:
- خستگی مداوم
- کاهش تحمل ورزش
- اختلال در رشد و نمو در کودکان
⚪ اضافه بار آهن: به دلیل تزریق مکرر خون یا افزایش جذب آهن، منجر به:
- آسیب کبدی
- مشکلات قلبی
- مشکلات غدد درون ریز (به عنوان مثال، دیابت، اختلال عملکرد تیروئید)
🟢 اسپلنومگالی (بزرگ شدن طحال):
- افزایش خطر پارگی طحال
- نیاز بالقوه برای برداشتن طحال
- سنگ کیسه صفرا: به دلیل افزایش تجزیه گلبول های قرمز خون
⚪ بدشکلی استخوان:
- تغییرات استخوان جمجمه و صورت
- پوکی استخوان
🟢 خون سازی خارج مدولاری:
- تشکیل بافت خون ساز در خارج از مغز استخوان
- می تواند منجر به ایجاد توده در قفسه سینه و ستون فقرات شود
⚪ افزایش حساسیت به عفونت ها:
- به خصوص پس از برداشتن طحال
🟢 عوارض قلبی عروقی:
- نارسایی قلبی
- فشار خون ریوی
- زخم پا: در برخی موارد بیماری هموگلوبین H
⚪ عوارض بارداری:
- افزایش خطر ابتلا به پره اکلامپسی
- محدودیت رشد جنین
🟢 در آلفا تالاسمی ماژور (سندرم Hb Bart):
- کم خونی شدید جنینی
- Hydrops fetalis (ورم شدید جنین)
- معمولاً قبل یا اندکی پس از تولد کشنده است
- تاخیر در رشد و تکامل جنسی در کودکان
- مشکلات کبدی: به دلیل اضافه بار آهن یا خون سازی خارج مدولاری
تشخیص تالاسمی آلفا
تشخیص تالاسمی آلفا با بررسی علائم، سابقه خانوادگی و نتایج آزمایش های خون انجام می شود. در بسیاری از افراد، کوچک بودن گلبول های قرمز یا کم خونی خفیف اولین یافته ای است که پزشک را به این بیماری مشکوک می کند. از آنجا که تالاسمی آلفا ممکن است با کم خونی فقر آهن اشتباه شود، بررسی ذخایر آهن اهمیت دارد. در موارد مشکوک، آزمایش ژنتیک نوع و تعداد ژن های آلفاگلوبین درگیر را مشخص می کند.
| روش تشخیص | توضیحات |
|---|---|
| آزمایش CBC | تعداد و اندازه گلبولهای قرمز، هموگلوبین و شاخصهایی مانند MCV و MCH را بررسی میکند. |
| بررسی فریتین و آهن خون | به افتراق تالاسمی آلفا از کمخونی ناشی از فقر آهن کمک میکند. |
| اسمیر خون محیطی | شکل، اندازه و ویژگیهای گلبولهای قرمز را زیر میکروسکوپ بررسی میکند. |
| الکتروفورز هموگلوبین | انواع هموگلوبین خون را بررسی میکند، هرچند در انواع خفیف تالاسمی آلفا ممکن است طبیعی باشد. |
| آزمایش ژنتیک | حذف یا جهش ژنهای آلفاگلوبین را شناسایی کرده و تشخیص را دقیقتر میکند. |
| بررسی سابقه خانوادگی | وجود تالاسمی یا ناقل بودن در اعضای خانواده میتواند احتمال ابتلا را مطرح کند. |
| آزمایشهای پیش از تولد | در بارداریهای پرخطر برای بررسی ابتلای جنین به انواع شدید تالاسمی آلفا انجام میشوند. |
بیشتر بخوانید: آزمایش تالاسمی آلفا
درمان تالاسمی آلفا
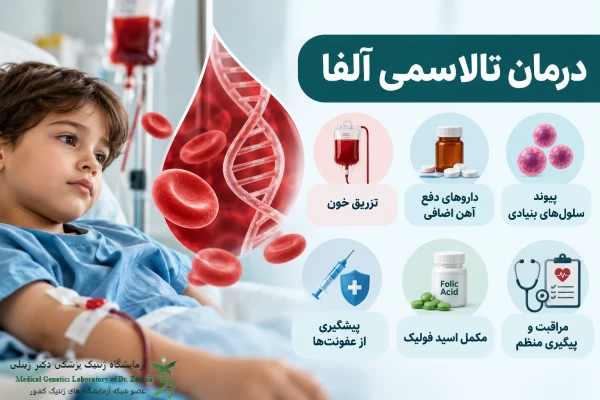
درمان تالاسمی آلفا به نوع بیماری، شدت کم خونی و تعداد ژن های درگیر بستگی دارد. افراد مبتلا به نوع خاموش یا مینور معمولاً به درمان خاصی نیاز ندارند، اما انواع شدیدتر ممکن است نیازمند پیگیری منظم و درمان های حمایتی باشند. در بیماری هموگلوبین H، کنترل کم خونی و پیشگیری از عوارض اهمیت بیشتری دارد. روش درمان برای هر بیمار بر اساس شرایط بالینی و نظر متخصص خون تعیین می شود.
- تزریق خون در موارد لازم
- پایش سطح آهن بدن
- درمان سریع عفونت ها
- مشاوره ژنتیک برای خانوادهها
- بررسی و درمان بزرگ شدن طحال
- برداشتن طحال در موارد منتخب
- مراقبت تخصصی در دوران بارداری
- پیگیری منظم توسط متخصص خون
- مصرف اسید فولیک در صورت تجویز
- پرهیز از مصرف خودسرانه مکمل آهن
- درمان اضافه بار آهن با داروهای شلاته کننده
- پیوند سلولهای بنیادی در موارد شدید و خاص
نتیجه گیری
با توجه به مطالب ذکر شده در بالا نتیجه می گیریم، تالاسمی آلفا یک اختلال ژنتیکی در تولید هموگلوبین است که شدت آن از حالت بدون علامت تا کم خونی شدید متفاوت است. تشخیص دقیق با آزمایش خون و در برخی موارد آزمایش ژنتیک انجام می شود. نوع خفیف معمولاً به درمان خاصی نیاز ندارد، اما بیماران مبتلا به فرم های شدیدتر باید به طور منظم تحت نظر باشند. درمان شامل کنترل کم خونی، تزریق خون و مدیریت اضافه بار آهن می باشد. مشاوره ژنتیک نیز برای خانواده های در معرض خطر نقش مهمی در پیشگیری و تصمیم گیری آگاهانه دارد.
